从Annex 1到PI 058-1:无菌药品生产监管要求有哪些新解读?
2022版无菌附录1(Annex 1)的官方解读文件来了。
2026年10月28日,PIC/S正式发布PI 058-1《无菌药品生产附录1中最重要变更的解读》(Interpretation of the Most Important Changes in the Annex 1 on the Manufacture of Sterile Products (2022))。文件由PIC/S、EMA和WHO三方联合实施工作组(A1IWG)起草并共同采纳,以问答形式回应2022版无菌附录1实施以来争议集中的技术问题。
| PI 058-1这份文件是什么?有什么作用?
PIC/S于2026年10月28日正式发布的PI 058-1,是一份非常值得无菌制剂生产企业、质量管理人员以及制药检测仪器企业关注的监管技术文件。它的核心目的,是解释2022版《无菌药品生产附录1》(以下简称Annex 1)中一些重要条款应该如何理解和执行,尤其是此前在实际实施过程中容易产生不同理解的技术问题。
首先需要明确一个重要区别:PI 058-1不是一份新的GMP法规,也不是对Annex 1的再次修订。它主要通过问答(Q&A)的方式统一监管机构和行业对现有要求的理解,不额外增加GMP要求。文件于2026年10月28日生效。
这份文件由PIC/S、EMA和WHO相关专家共同参与制定,实际上反映了国际监管机构在2022版Annex 1实施一段时间后,对重点技术问题形成的进一步解释。
| 文件核心内容拆解及分析
PIC/S官网发布的PI 058-1原始英文PDF文件共29页,主体采用问答形式,按照2022版Annex 1的章节顺序展开。
请点击输入图片描述(最多18字)
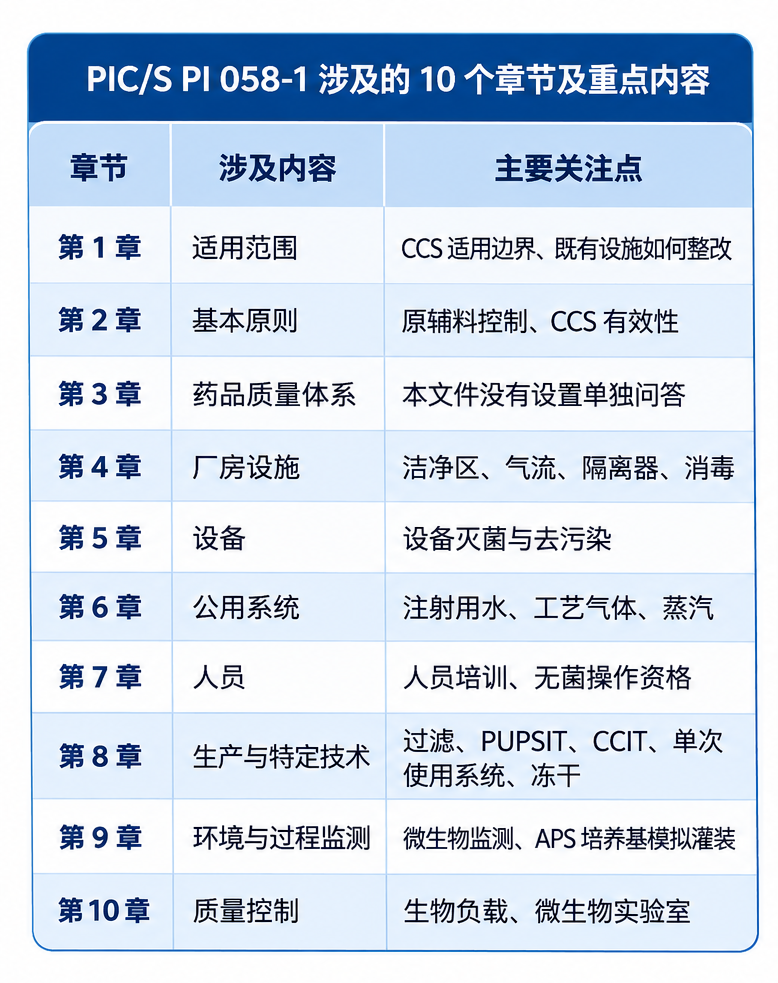
其中,Section 8和Section 9的技术问题最为集中,也是与无菌制剂生产、过滤器完整性检测、包装密封性检测及一次性使用系统关系最密切的部分。
一、制药用水:在线TOC监测不能替代完整的离线水质监测。
这一部分与制药企业的TOC检测体系相关。PI 058-1文件内回答了一个非常实际的问题:注射用水(WFI)回水管路已经安装在线TOC和电导率监测系统,是否还需要离线取样检测?文件给出的答案是:需要。原因在于,在线监测通常主要覆盖TOC和电导率,不能替代对其他水质指标的全面监测。文件特别指出:
WFI回水点也应纳入离线监测计划;
离线监测需要考虑在线TOC和电导率之外的其他指标;
例如微生物污染和细菌内毒素;
需要结合风险评估制定取样计划。
此外,文件还明确了几个细节——
①WFI取样频率:用于生产的WFI,至少应在每个工作日从一个具有代表性的生产使用点(POU)采集样品,同时进行化学和微生物检测。该使用点应根据风险评估确定。对于最差情况取样点,也应考虑是否需要每个工作日进行取样。
②WFI循环温度:70℃以上持续循环是高度推荐且成熟的方式,但并非唯一允许的方式。如果采用较低温度循环,包括常温或冷循环系统,就需要通过更严格的消毒、灭菌和监测措施控制微生物风险,例如增加消毒频率、扩大取样计划或收紧内部生物负载警戒限。
③工艺气体监测:用于生产的工艺气体,应根据风险提高使用点的微生物监测频率,同时还要充分监测油、水分等其他影响气体质量的参数。
这里有一个值得特别关注的行业信息:PI 058-1并没有弱化在线TOC的价值,而是进一步明确了在线监测与离线检测之间的互补关系。在线TOC可以帮助企业持续了解水系统的有机碳变化,但不能因此省略完整的化学和微生物监测计划。
二、生产与过滤系统:PUPSIT要求进一步明确
PUPSIT,即:Pre-Use Post-Sterilisation Integrity Test,使用前灭菌后完整性测试。它的目的,是在过滤器完成灭菌后、投入产品过滤使用前,对过滤器进行完整性确认。
文件针对企业长期关注的问题给出了明确解释。
1、是否所有除菌级过滤器都必须执行PUPSIT?
不是。文件明确指出,对于用于最终产品除菌过滤的过滤器,应在可行的情况下执行PUPSIT;对于生产过程中其他用途的除菌级过滤器,例如用于上游生物负载控制的过滤器,PUPSIT并非强制要求;但这些过滤器仍应根据风险评估和CCS确定适当的完整性测试措施。
这意味着,企业不能简单地将所有除菌级过滤器一律按照相同的PUPSIT要求管理,而应区分过滤器的具体用途和工艺位置。
2、什么情况下可以不执行PUPSIT?
文件允许在确实无法实施的情况下考虑替代方案,但有严格条件。首先,企业应优先考虑通过工艺设计变更或设备改造实现PUPSIT,只有当工艺本身存在客观限制,而非设备设计缺陷导致无法实施时,才可以考虑其他方法。同时,需要在CCS中充分说明原因、开展以产品和患者安全为核心的全面风险评估、制定适当的风险缓解措施、提供足够的科学依据。
文件还特别强调,不能不恰当地利用风险评估作为省略PUPSIT的理由。
3、采用双重过滤系统时,两个过滤器都需要进行PUPSIT吗?
文件给出了非常明确的解释:如果主过滤器和备用过滤器都被声明为可能用于支持该批产品放行,那么两者都应执行PUPSIT;如果备用过滤器没有执行PUPSIT,那么当主过滤器使用后完整性测试失败时,备用过滤器就不能被用于证明该批产品已经完成有效的除菌过滤。这对采用双过滤器串联设计的无菌过滤工艺具有直接指导意义。
4、过滤器完整性测试不只是使用前测试
这里还需要结合Annex 1的8.87条理解:除菌级过滤器的完整性应在使用前和使用后进行验证。
PUPSIT解决的是灭菌后、使用前的完整性确认问题;使用后完整性测试则用于确认过滤器在实际过滤过程中是否保持完整。两者共同构成过滤器完整性控制的重要环节。因此,对于制药企业而言,过滤器完整性检测不仅是设备操作问题,更是无菌过滤工艺验证和批次质量控制的一部分。
三、包装密封性检测:CCIT的适用范围和检测频率得到进一步解释
文件主要回答了两个问题。
1、小容量柔性输液袋是否需要100%完整性检测?
需要。文件针对容量小于100 mL的柔性输液袋作出解释,即使最终封口采用非熔融方式,例如胶粘端口、塞入塞子并压盖,只要袋体本身通过熔融焊接形成,就应按照Annex 1第8.22条要求进行100%完整性检测。这说明,不能仅根据最终封口采用的方式,判断柔性袋是否需要进行100%完整性检测。
2、采用非熔融封口方式的产品,是否每批都需要CCIT?
文件指出,这类产品应采用经过验证的、适合具体封口形式的检测方法,对具有代表性的样品进行CCIT。
CCIT通常应考虑每批实施,尤其是在企业逐步积累检测数据的情况下。但是,根据CCS和产品封口结构,在有充分依据的情况下,可以降低检测频率。不过,以下情况不能简单降低检测频率:封口系统供应链发生变化、采用真空状态封口的西林瓶等产品。
这里需要注意,文件并没有规定所有包装形式都必须采用同一种检测方式,也没有要求所有产品一律执行100% CCIT。检测方案需要结合包装结构、封口方式、风险和验证结果确定。
四、一次性使用系统(SUS):供应商检测报告不能自动替代用户端验证
这一部分对于生物制药企业、一次性生物工艺袋和一次性流体管路系统尤其重要。随着一次性使用系统在生物制药生产中的应用增加,系统完整性、供应商质量管理和材料相容性也成为污染控制的重要环节。PI 058-1对此作出了较为详细的解释。
1、供应商已经做过完整性检测,用户是否还需要自己检测?
文件的基本态度是:在可能的情况下,关键一次性使用系统应由最终用户在现场进行完整性测试。检测可以安排在生产使用前和/或使用后,具体取决于产品无菌性受到影响的风险。如果企业选择依赖供应商提供的完整性检测结果,则需要开展充分的风险评估和供应商资质评估,包括:供应商检测方法是否可靠;检测是否覆盖完整的一次性使用系统,而不只是部分组件;运输、储存和安装过程中是否可能造成损坏;完整性缺陷对产品质量和生产工艺的影响;生产过程中是否存在其他能够发现缺陷的控制措施。
2、压力保持测试是否适用于一次性使用系统?
文件提到,采用惰性气体进行压力保持测试,是一次性系统完整性检测可以考虑的方法。但也承认,部分一次性系统实施压力保持测试存在困难,且检测结果的可靠性存在一定局限。因此,具体是否采用该方法,需要根据系统设计、检测能力和风险进行评估。
3、供应商提供的验证资料是否可以直接采用?
可以参考,但不能不经审核直接接受。
企业需要对供应商提供的验证资料、材料相容性、可提取物与浸出物研究等进行详细评估。尤其要确认供应商的试验条件是否能够代表企业实际生产条件或最差情况。此外,针对关键一次性使用系统,企业通常还应对制造商开展现场评估或取得其符合性证据,并建立相应的质量协议。
4、一次性使用袋的完整性检测
文件特别提到,如果技术上可行且CCS有相应要求,应通过压力保持测试验证一次性使用系统的完整性。同时,用户端应对系统进行详细目视检查,包括焊接部位、连接器、划痕及其他可能影响完整性的缺陷。这部分内容对一次性生物工艺袋、储液袋、混合袋及相关管路系统的质量控制具有实际指导价值。
| PI 058-1的发布对国内制药企业有哪些影响?
PI 058-1是PIC/S的推荐性文件,并不直接约束国内企业,也不应该把它理解为中国GMP法规即将全面改变,或者所有药企都需要立即进行设备改造。
PI 058-1真正值得中国药企重视的地方,是国际监管机构对无菌药品生产质量控制要求的进一步细化。它可能不会立即改变中国药企现行的法规义务,但会影响企业出口合规、国际GMP检查、无菌工艺验证以及质量管理体系的建设。尤其是对于无菌制剂、生物制药、注射剂和采用一次性使用系统的企业,这份文件具有比较明确的参考价值。
1、先看中国与PIC/S的关系:为什么这份文件值得中国药企关注?
PI 058-1值得中国药企关注,主要有三个方面的原因。
首先,中国正在推进加入PIC/S。2023年,国家药监局正式提交PIC/S成员申请,并于同年成为申请成员,目前仍处于评估阶段。如果未来正式加入,意味着中国药品监管体系将进一步融入国际药品检查合作机制,在GMP检查标准、检查程序和监管实践等方面加强与国际体系的衔接。企业有必要提前了解国际监管要求,为未来可能面临的监管变化做好准备。
其次,即使暂未成为PIC/S正式会员,国内无菌药品监管要求也在向国际标准靠拢。国内无菌药品GMP附录修订过程中,已将欧盟GMP Annex 1作为重要参考,污染控制策略(CCS)等理念也逐步融入国内监管要求。PI 058-1作为对2022版Annex 1的技术解释文件,可以帮助企业进一步理解相关要求的实施方式和检查关注点。
最后,对于出口型企业和接受国际GMP检查的企业,PI 058-1具有直接的参考价值。尤其是产品出口欧美市场、与国际药企开展合作,或需要接受海外监管机构检查的无菌制剂企业,可以借助该文件理解PIC/S、EMA和WHO对Annex 1相关条款的统一解释,提前审视自身在污染控制、无菌工艺和质量管理方面是否存在差距。
2、中国药企应该怎样看待PI 058-1?
我认为可以归纳为三个层次:
第一,对国内常规药企-不必将PI 058-1直接当作中国新增的强制性法规,但应将其作为无菌生产质量体系自查和完善的重要参考。
第二,对出口型药企-应当认真对照EU GMP Annex 1及PI 058-1开展差距评估,特别是无菌过滤、包装完整性和一次性使用系统管理等环节。
第三,对生物制药和无菌制剂企业-应从单项检测管理转向全过程污染控制,进一步完善CCS、设备验证、完整性测试和质量风险管理。
从法规条文的制定,到技术要求的解释,再到生产现场的具体落实,无菌药品质量管理始终在不断发展。PI 058-1的发布,也让行业再次看到:无菌生产的合规性,不仅在于是否满足某一项具体条款,更在于企业能否真正理解风险、识别风险,并通过科学的工艺设计、有效的过程控制和持续的质量管理,将风险控制贯穿于生产全过程。
对于制药企业而言,法规标准的变化不应只是被动响应的依据,更应成为审视和提升自身质量管理能力的契机。随着国际监管要求不断深化,未来企业之间的差距,或许不再仅仅体现在是否配备了先进的检测设备、是否建立了完整的文件体系,而在于能否将质量要求真正转化为稳定、可靠且经得起验证的生产实践。
归根结底,法规趋同只是行业发展的一个方向,真正一致的质量目标,是确保每一批药品都具备可靠的质量保障,让患者安全始终成为无菌药品生产不可动摇的底线。
400-600-3726
外贸业务:18600199884 18610813447 18600288605
电话:400-600-3726 南区销售:18611916385 17611511823 北区销售:13810773870
传真:010-68705659 手机号:18600288605 13911349198
Email:shichangbu@neuron-biotech.com;
电话:18600288605 18228081996